- 移动端
TargetMol中国品牌商
12 年
手机商铺
- NaN
- 0
- 0
- 2
- 2
推荐产品
公司新闻/正文
■ 【TargetMol 明星分子】- Gilteritinib: 靶向FLT3与AXL,破解急性髓系白血病与肺癌耐药困境
39 人阅读发布时间:2026-09-20 11:29
■ 1. 背景介绍
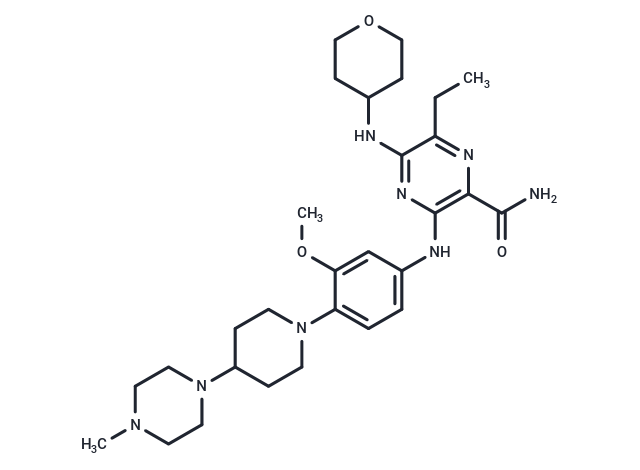
▲ Gilteritinib (T4409,CAS: 1254053-43-4)的化学结构式
Gilteritinib (T4409),CAS: 1254053-43-4 是一种ATP竞争性、选择性的受体酪氨酸激酶抑制剂,对FLT3与AXL均具有亚纳摩尔级效力(FLT3 IC50 = 0.29 nM;AXL IC50 = 0.73 nM)。作为I类激酶抑制剂,Gilteritinib 占据ATP结合位点,阻断激活环磷酸化与自磷酸化,从而中断由受体驱动的信号级联,削弱白血病细胞的增殖与存活信号。FLT3 是造血系统关键受体,在急性髓系白血病中尤为重要;当出现ITD或TKD激活性突变时,可持续激活STAT5、PI3K–AKT及RAS–RAF–MEK–ERK等通路[2]。AXL 属于TAM家族(TYRO3、AXL、MER),常与PI3K–AKT、MAPK和STAT网络耦联;在髓系情境下,AXL 活性可强化存活信号并支持适应性耐受环路[1]。
在上述信号结构中,Gilteritinib 通过直接抑制FLT3与AXL激酶活化来调制通路输出,迅速降低受体磷酸化并抑制下游STAT5、ERK与AKT节点。功能上,这种抑制在FLT3突变细胞体系中降低增殖驱动与存活信号,与其在AML前临床模型中表现的抗肿瘤活性相一致。由于TAM通路整合炎症与基质信号,Gilteritinib 对AXL的抑制有助于解析当FLT3被抑制时由微环境促成的旁路维持机制,从而研究通路冗余与适应性重连[1]。所列通路(FLT、TAM受体、c-Kit)提示造血受体酪氨酸激酶间的节点汇聚;在实验设计中,研究者常同时监测FLT3、AXL、c-KIT及其下游底物的磷酸化,以量化靶点占领与通路抑制程度。
Gilteritinib 具备高效力、对FLT3与AXL的选择性以及口服活性,适用于体内药理学与细胞水平的靶点验证研究。在FLT3突变阳性AML模型中,它可用于精确解析对致癌性FLT3的依赖性,评估急性激酶阻断后STAT5与ERK的信号通量变化,并观察通路关闭引发的凋亡与细胞周期效应[2]。与此同时,抑制AXL 便于探究TAM介导的存活信号、与PI3K–AKT及MAPK模组的串扰,以及AXL对单一路径干预时出现的适应性耐受表型之贡献[1]。因此,Gilteritinib 常用于基准化FLT3通路抑制、绘制TAM/AXL的代偿信号,以及在前临床体系中设计跨受体酪氨酸激酶网络脆弱性的理性联合干预方案。
■ 2. 文献分享
■ 2.1 Sitravatinib as a potent FLT3 inhibitor can overcome gilteritinib resistance in acute myeloid leukemia
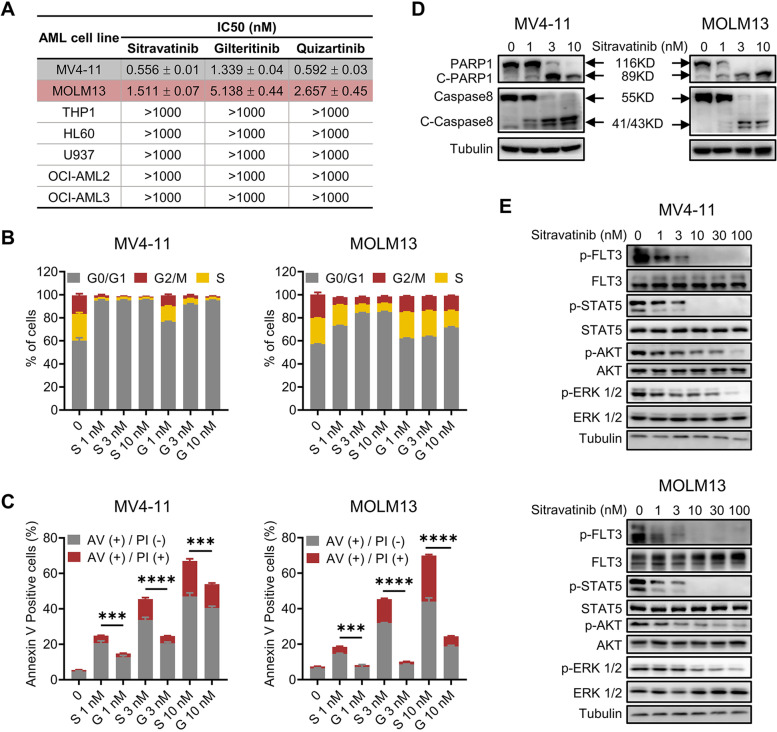
▲ 通过IC50测定、细胞周期分析、凋亡检测及Western blot证实,Gilteritinib在FLT3-ITD AML细胞系中可有效诱导G0/G1期阻滞和凋亡,并抑制FLT3下游STAT5、AKT和ERK信号通路活化,同时上调cleaved-PARP1和cleaved-caspase 8水平
Gilteritinib (T4409) 在本研究的体外实验中与另一种激酶抑制剂进行并行评估,聚焦于FLT3-ITD急性髓系白血病细胞模型。Gilteritinib 在这些模型中表现出细胞周期阻滞与促凋亡效应;文中指出对照化合物在相同浓度下的这些效应更为显著,且与IC50数值相一致,从而表明Gilteritinib 在所用条件下确实产生了相应的生物学作用。研究对经不同浓度Gilteritinib 处理24小时后的细胞周期分布进行了量化评估,用以直接观察其对细胞周期动态的影响。此外,在FLT3-ITD细胞系MV4-11与MOLM13中,研究还测定了经Gilteritinib 处理48小时后的凋亡细胞群体比例,直接支持其对细胞凋亡过程的影响。综合细胞周期与凋亡两类指标的结果,Gilteritinib 在FLT3-ITD AML细胞体系中展现出一致的体外活性概况,且这些效应与IC50反映的效能趋势相吻合。上述发现均来自于本研究设定的实验条件与评估流程,体现了Gilteritinib 在该研究场景下对细胞生物学过程的正向调控表现。[3]
■ 2.2 Cholesterol inhibition enhances antitumor response of gilteritinib in lung cancer cells
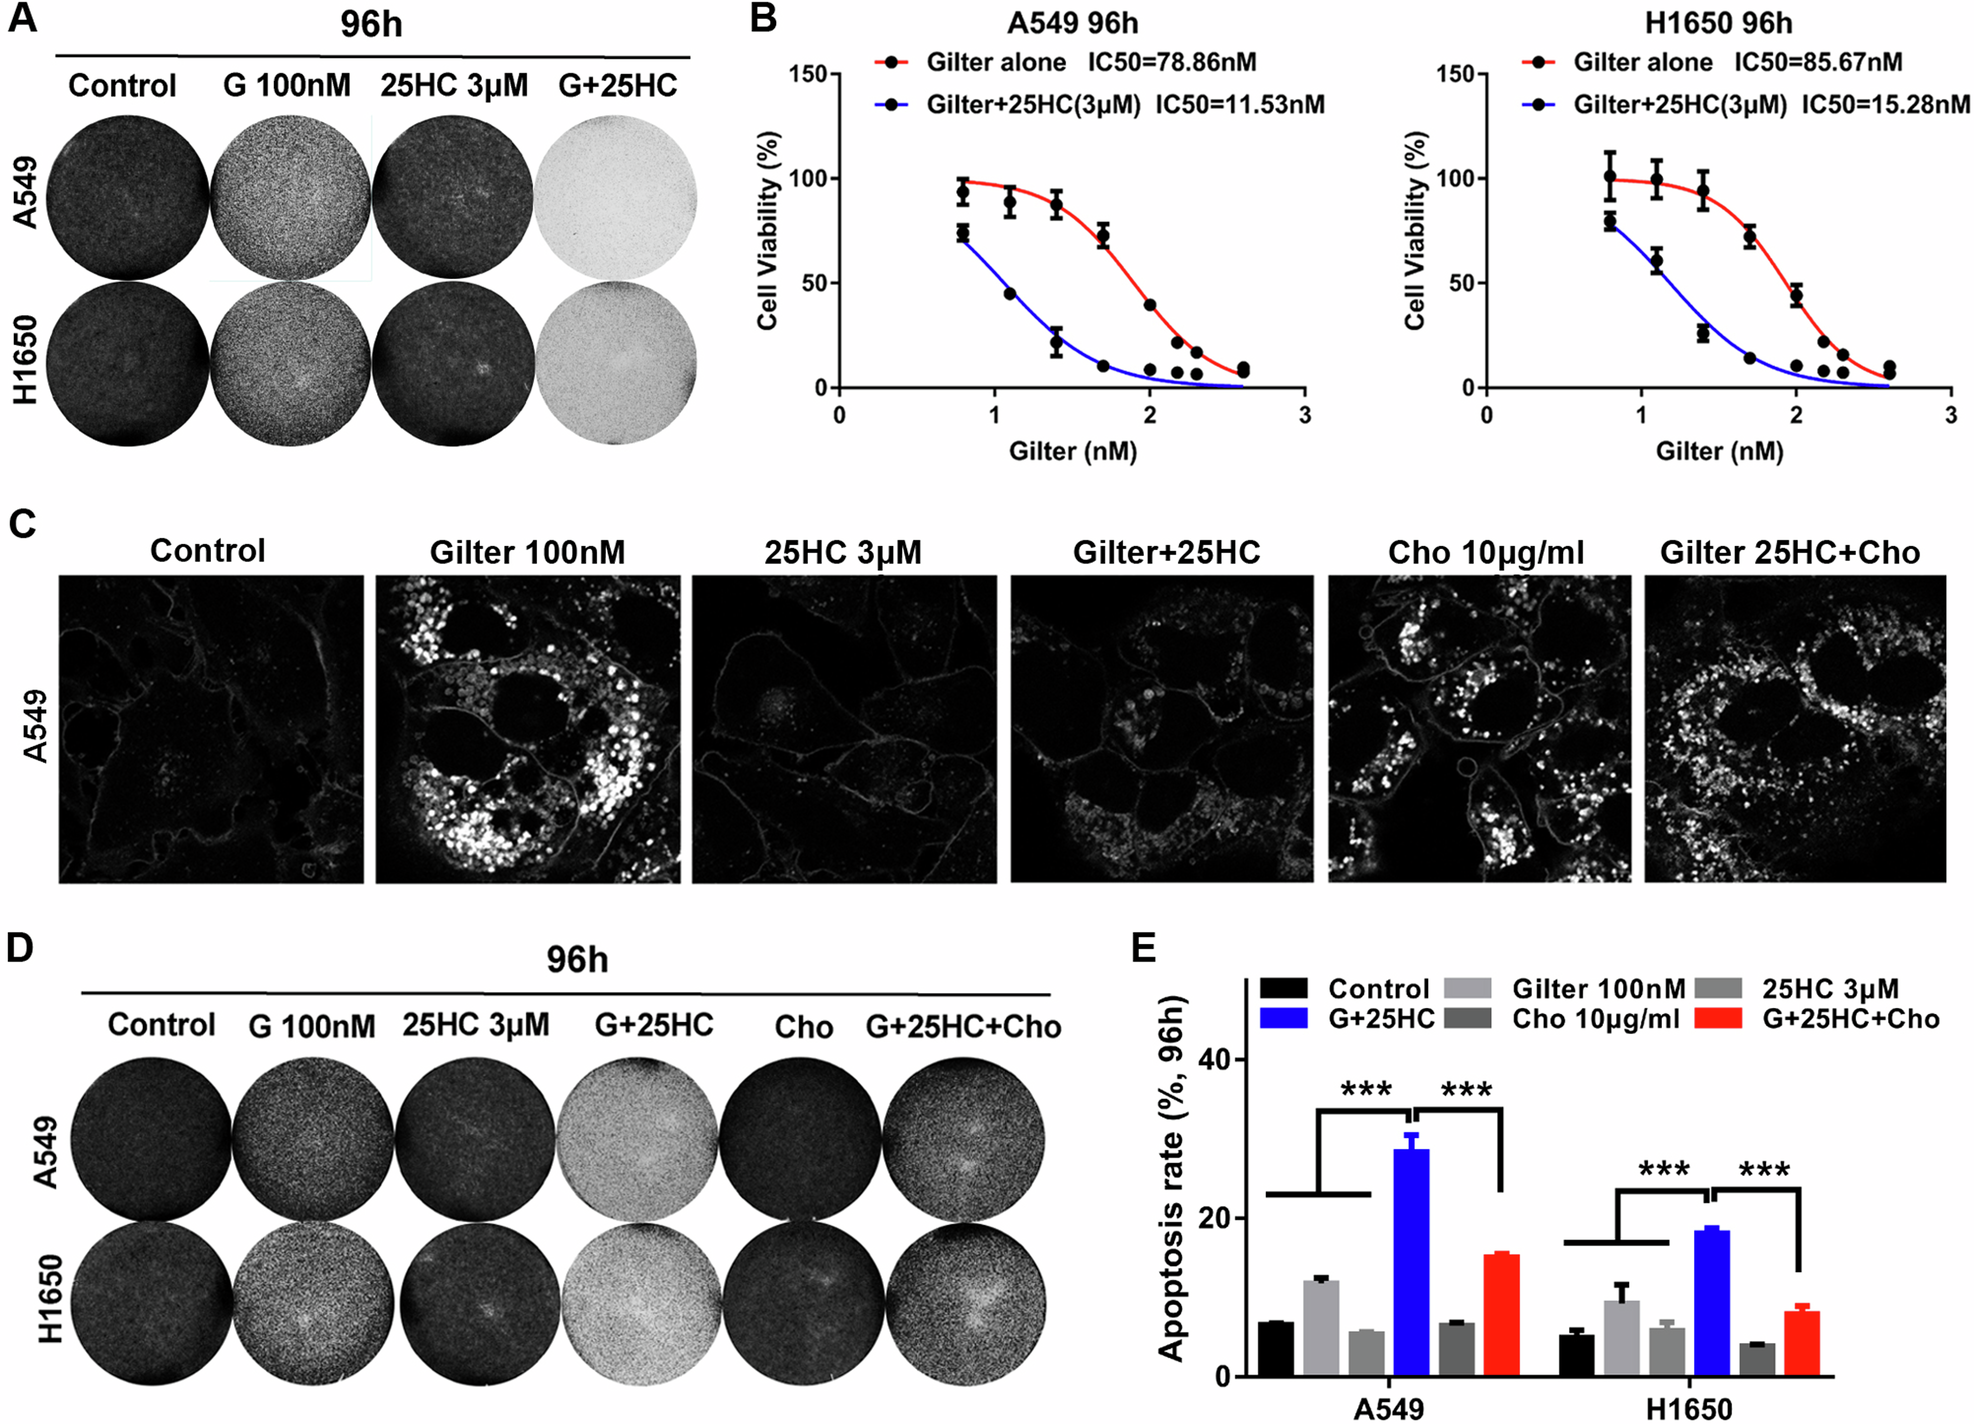
▲ 通过结晶紫染色、CCK8增殖检测、菲利平染色及流式细胞术证实,Gilteritinib可剂量依赖性地抑制A549和H1650细胞活力并诱导细胞凋亡,同时伴随细胞内游离胆固醇水平升高。
Gilteritinib (T4409) 对肺癌细胞表现出直接的抑制作用,研究指出其在体内外均对无FLT3突变的肺癌细胞具有抑制效果。机制上,Gilteritinib 可通过上调胆固醇生物合成基因并抑制胆固醇外排而诱导细胞内胆固醇累积,且在肺癌细胞中可上调SQLE的表达。胆固醇调控与药效增强密切相关:在A549细胞中,Gilteritinib 诱导的明显胆固醇累积可被25-羟基胆固醇(25HC)显著降低。功能层面,25HC 可显著提高Gilteritinib 对肺癌细胞的细胞毒性,且外源胆固醇的加入可使这一增强效应得到拯救;在A549与H1650细胞中,Gilteritinib 联合25HC 的IC50较Gilteritinib 单药降低五倍以上,显示协同的抗肿瘤活性。一致的细胞学结局包括:Gilteritinib 联合25HC 在A549与H1650细胞中诱导显著的细胞凋亡,并较单药更强地增加G2期细胞周期阻滞。对胆固醇合成的干预同样影响响应:当以SQLE抑制剂NB-598阻断合成时,肺癌细胞及对Gilteritinib 耐受的细胞均对Gilteritinib 变得敏感。在体内与类器官模型中,Gilteritinib 联合25HC 可显著降低肿瘤生长并使肿瘤体积小于任一单药,且患者来源的肺癌类器官对该联合更为敏感。[4]
■ 3. 结语
Gilteritinib 作为一种选择性ATP竞争性受体酪氨酸激酶FLT3与AXL抑制剂,通过阻断激活环磷酸化及下游STAT5、ERK和AKT信号通路发挥作用。体外研究证实其在FLT3-ITD AML细胞系中诱导细胞周期阻滞与凋亡。此外,Gilteritinib 在无FLT3突变的肺癌模型中通过调控胆固醇代谢发挥抗肿瘤活性,且与25-羟基胆固醇呈协同增效作用,显著抑制肿瘤生长。未来研究应聚焦针对TAM受体介导的代偿性存活通路及胆固醇代谢的联合治疗策略,并进一步评估其在肺癌及耐药情境中的临床应用潜力。
■ 4. Q&A
Q1: Gilteritinib 的主要作用机制是什么?
A1: Gilteritinib 是一种ATP竞争性抑制剂,选择性阻断FLT3和AXL受体酪氨酸激酶的磷酸化,抑制下游STAT5、ERK和AKT信号通路,从而减少白血病细胞的增殖与存活。
Q2: Gilteritinib 在AML之外展现了哪些新的抗肿瘤活性?
A2: Gilteritinib 对无FLT3突变的肺癌细胞具有抑制作用,通过诱导胆固醇累积及上调SQLE表达发挥作用。与25-羟基胆固醇协同增强细胞毒性、凋亡及G2期阻滞,体内及患者来源类器官模型中显著抑制肿瘤生长。
■ 5. 参考文献
[1] Linger RMA, Keating AK, et al. TAM receptor tyrosine kinases: biological functions, signaling, and potential therapeutic targeting in cancer. Nat Rev Cancer. 2008;8(5):327-336.
[2] Gilliland DG, Griffin JD, et al. The roles of FLT3 in hematopoiesis and leukemia. Blood. 2002;100(5):1532-1542.
[3] Zhang Y, Wang P, Wang Y, Shen Y. Sitravatinib as a potent FLT3 inhibitor can overcome gilteritinib resistance in acute myeloid leukemia. Biomarker Research. 2023;11(1):.
[4] Sun C, Cao D, Wang Y, Weng N, Ren Q, Wang S, et al.. Cholesterol inhibition enhances antitumor response of gilteritinib in lung cancer cells. Cell Death & Disease. 2024;15(9):.