- 移动端
TargetMol中国品牌商
12 年
手机商铺
- NaN
- 0
- 0
- 2
- 2
推荐产品
公司新闻/正文
■ 【TargetMol 明星分子】- Axitinib: 精准调控血管生成及抗肿瘤的关键酪氨酸激酶抑制剂
14 人阅读发布时间:2026-09-23 09:52
■ 1. 背景介绍
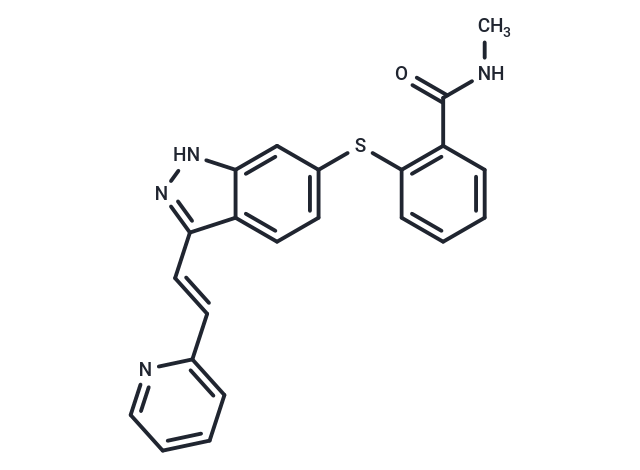
▲ Axitinib (T1452,CAS: 319460-85-0)的化学结构式
Axitinib (T1452),CAS: 319460-85-0 是一种小分子ATP竞争性酪氨酸激酶抑制剂,具有多靶点但以血管内皮生长因子受体通路为核心的活性。其对VEGFR1、VEGFR2、VEGFR3的IC50分别为4、20、0.4 nM,对PDGFRβ为2 nM,显示出对血管生成关键信号节点的高效抑制。Axitinib 通过阻断受体自磷酸化,迅速压制VEGFR耦联的RAS–RAF–MEK–ERK、PI3K–AKT及PLCγ–PKC级联,降低内皮细胞的增殖、生存、迁移与管腔形成,并减弱VEGF驱动的血管通透性;同时抑制PDGFRβ削弱周细胞募集与血管稳定化,扰动内皮—周细胞串扰与新生血管成熟过程,从而在实验模型中产生显著抗血管生成与抗肿瘤活性[1]。
在信号网络层面,VEGF配体激活内皮/淋巴内皮上的VEGFR1/2/3,协调出芽性血管生成、前导/跟随细胞分化与血管重塑;PDGFRβ阳性的周细胞为新生血管提供包覆与力学稳定。c-Kit经干细胞因子激活,参与基质与前体细胞生物学,并通过微环境线索与血管重塑相互影响。Axitinib 以抑制VEGFR与PDGFRβ激酶活性为主,使研究者能够功能性分离VEGF依赖的内皮输出与周细胞介导的稳定化程序,并据此考察对c-Kit相关基质网络的间接重塑[2]。
在研究应用中,Axitinib 常用于内皮细胞体系,评估受体及下游效应子磷酸化、细胞增殖与迁移、Matrigel 管腔形成以及通透性/屏障功能等指标;在体内用于降低微血管密度、诱导肿瘤血管正常化或退缩,并检验肿瘤生长对血管生成的依赖性,其中肾癌模型因对VEGF通路依赖而被广泛采用[1]。鉴于PDGFRβ维持周细胞包覆,Axitinib 也用于解析内皮—周细胞耦合、评估血管成熟度与渗漏性,并研究肿瘤微环境的基质支持。其对VEGFR1/2/3与PDGFRβ的纳摩尔级抑制提供了实验剂量设定依据,便于实现分级通路抑制以研究反馈、耐受与代偿性促血管生成信号。总体而言,Axitinib 是精确调控血管生成网络(VEGFR、PDGFRβ及其与c-Kit微环境串扰)的工具化合物,可支撑多样的肿瘤与血管生物学研究[1,2]。
■ 2. 文献分享
■ 2.1 Axitinib induces senescence-associated cell death and necrosis in glioma cell lines: The proteasome inhibitor, bortezomib, potentiates axitinib-induced cytotoxicity in a p21(Waf/Cip1) dependent manner
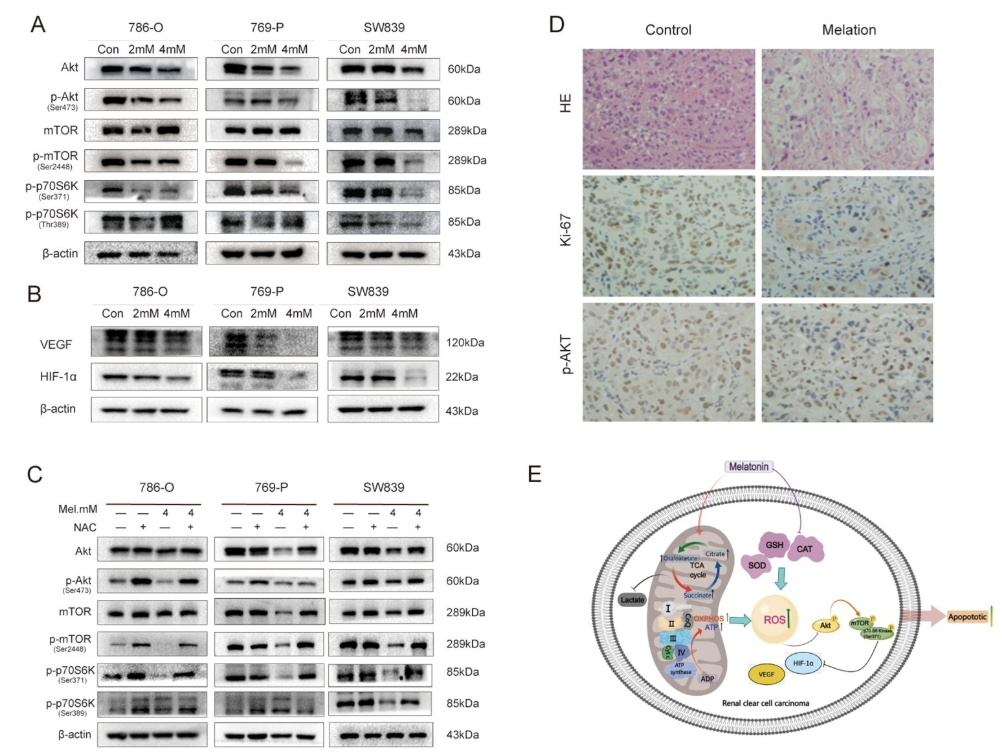
▲ 通过Western blot检测Akt/mTOR/S6K通路磷酸化水平及HIF-1α、VEGF表达、免疫组化染色及机制示意图分析证实,Axitinib可有效抑制肾癌细胞增殖并诱导凋亡,其机制与调控ROS介导的Akt/mTOR/S6K信号通路抑制相关。
Axitinib (T1452) 在多种胶质瘤模型中触发细胞命运改变。在U87与T98细胞中,Axitinib 诱导不可逆的细胞衰老与细胞死亡。Axitinib 还在U87、T98及U251细胞中诱导有丝分裂灾难。表型上,U87细胞经Axitinib 处理后,β-gal 阳性且PI 阳性及β-gal 阴性且PI 阳性细胞比例上升,指示衰老相关坏死与坏死性细胞死亡;而在T98细胞中,Axitinib 诱导β-gal 阳性且PI 阳性的表型,符合衰老相关细胞死亡。机制层面,在Axitinib 敏感的U87与T98细胞中观察到活性氧随时间增加。p21的调控影响Axitinib 反应:在过表达p21的U251细胞中,Axitinib 处理72小时约产生40%的生长抑制,并使细胞周期向subG1相转移,同时PI阳性细胞比例增加至约50%。联用研究显示,相比单药,Axitinib 与bortezomib 联合在所有胶质瘤细胞系中均伴随更高的p21水平。在T98细胞中,敲低p21可降低Axitinib 及Axitinib–bortezomib 联合所致的细胞毒性,支持p21在此过程中发挥关键作用。与之相一致,Axitinib–bortezomib 联合可提高p21水平,并通过触发细胞衰老使敏感与耐药胶质瘤细胞对细胞毒性反应增强。[3]
■ 2.2 Perivascular cell‐derived extracellular vesicles stimulate colorectal cancer revascularization after withdrawal of antiangiogenic drugs
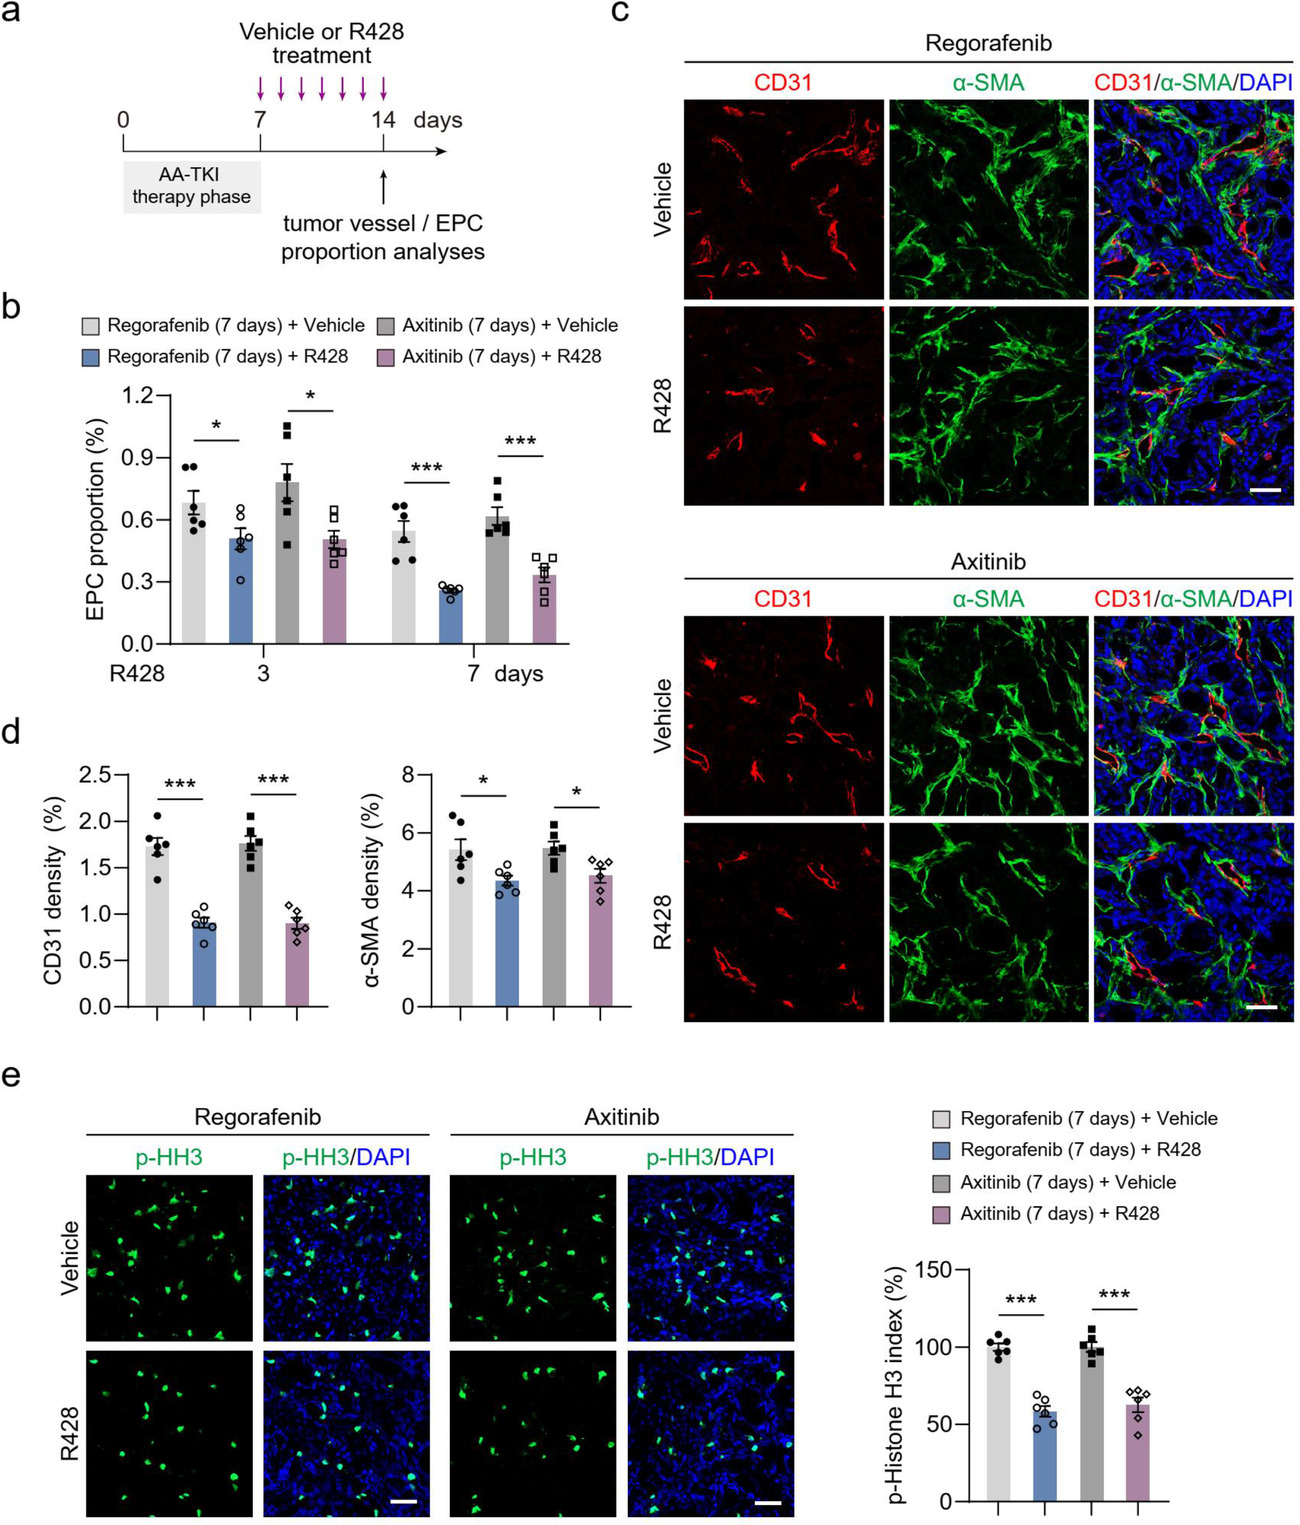
▲ 通过AA-TKI停药后EPC募集比例变化定量分析、CD31/α-SMA免疫荧光染色及微血管密度定量、p-Histone H3增殖指数检测等实验证实,联合Axitinib与Axl通路抑制可显著减少EPC募集、抑制肿瘤血管再生及细胞增殖(n=6)。
Axitinib (T1452) 在本文中被描述为通过抑制VEGF/VEGFR信号通路以抑制肿瘤血管生成的抗血管生成酪氨酸激酶抑制剂。在结直肠癌HT-29异种移植模型中,小鼠连续给予Axitinib 7天后,对肿瘤微血管进行了组织免疫学评估。结果显示,经过7天Axitinib给药,肿瘤组织中的CD31密度显著下降。上述结果在本研究体系内明确了Axitinib作为作用于VEGF/VEGFR通路的化合物属性,并在7天给药方案后,于该异种移植模型中记录到其使CD31密度降低的表现。[4]
■ 2.3 Preclinical assessment of the VEGFR inhibitor axitinib as a therapeutic agent for epithelial ovarian cancer
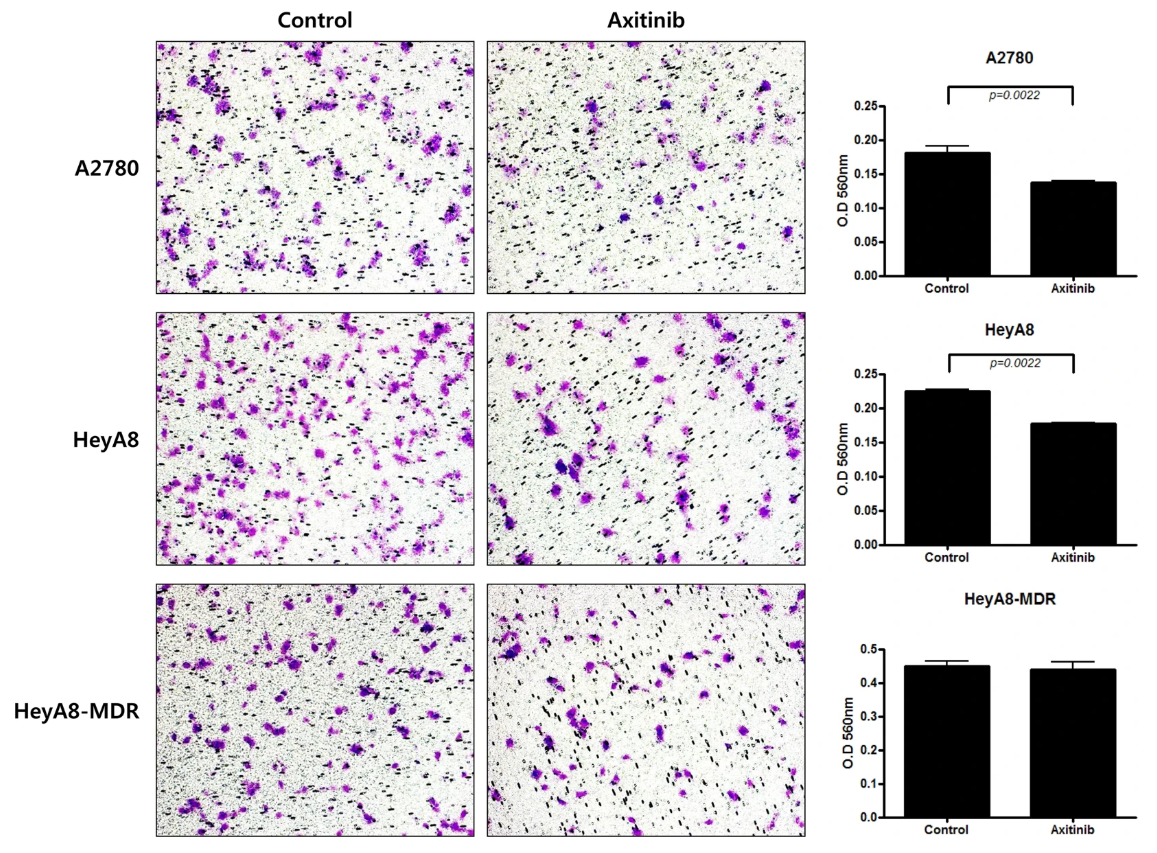
▲ 迁移实验显示,Axitinib处理组的卵巢癌(EOC)细胞迁移数量显著减少(每200倍视野下计数)。
Axitinib (T1452) 为小分子酪氨酸激酶抑制剂,具有抗肿瘤活性。在上皮性卵巢癌模型中,Axitinib 显著抑制细胞存活与迁移,并增加细胞凋亡;体外研究显示,Axitinib 以剂量依赖方式显著抑制EOC细胞的增殖与迁移,并增加凋亡,且已证实Axitinib 诱导的细胞凋亡。在迁移实验中,Axitinib 处理组每个x200视野的迁移细胞数减少(P = 0.0022)。在体内实验中,Axitinib 抑制卵巢癌异种移植瘤的生长。于患者来源异种移植模型中,与对照相比,Axitinib 使两个PDX模型的肿瘤重量显著下降(分别为P = 0.0005 与 P < 0.0001)。组织学层面亦呈一致变化:在高级别浆液性与透明细胞癌PDX中,Axitinib 处理后TUNEL 阳性细胞显著增多且Ki-67 阳性细胞减少(p < 0.0001)。此外,在Axitinib 处理组,铂敏感的高级别浆液性与透明细胞癌PDX中p-VEGFR2 阳性细胞减少,并且以CD31 标记的血管数目亦减少。[5]
■ 2.4 Connective tissue growth factor contributes to resistance to anti-angiogenic therapies in renal cancer
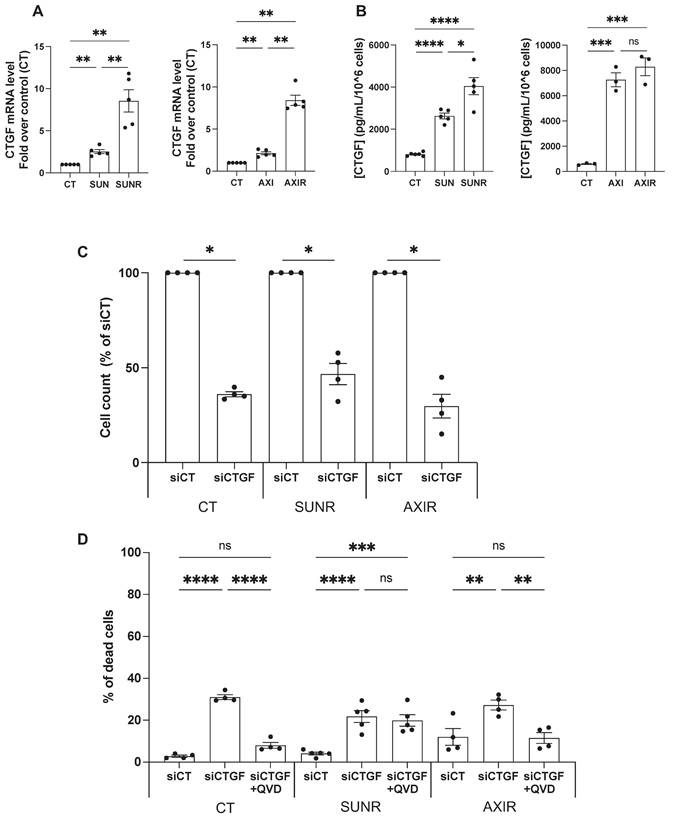
▲ 通过RT-qPCR、ELISA、细胞计数及流式细胞术检测证实,Axitinib处理可上调CTGF mRNA及分泌蛋白水平,且CTGF敲低可有效抑制Axitinib耐药细胞的增殖并诱导其死亡
Axitinib (T1452) 在本研究中被证实可上调肾透明细胞癌模型中的结缔组织生长因子(CTGF)。在处理48小时后,Axitinib 增加了CTGF的mRNA水平,且在Axitinib耐药的786-O细胞(AXIR)中上升更为显著。除转录层面的变化外,Axitinib 还影响了蛋白水平:在Axitinib处理及AXIR细胞的条件培养基中,CTGF蛋白水平均显著更高,提示分泌增强。这一模式指向一种潜在的Axitinib特异性转录后调控机制,表明其作用不仅限于mRNA上调。上述与Axitinib相关的效应在更多模型中获得一致支持:这些发现亦在两条额外的肾透明细胞癌细胞系A498与RCC10中得到进一步证实。总体来看,研究描绘了Axitinib的连贯效应:在48小时内提高CTGF的mRNA水平,并显著提升分泌性CTGF蛋白,且在Axitinib耐药背景中更为突出。这些结果共同表明,Axitinib 能促进多种肾癌细胞系中的CTGF上调与分泌,并指向Axitinib暴露所关联的潜在转录后调控层面。[6]
■ 3. 结语
Axitinib 是一种小分子ATP竞争性酪氨酸激酶抑制剂,主要靶向VEGFR1/2/3和PDGFRβ,阻断受体自磷酸化及其下游RAS–RAF–MEK–ERK、PI3K–AKT和PLCγ–PKC信号通路,从而抑制内皮细胞增殖、迁移和管腔形成,同时削弱周细胞募集与血管稳定化,发挥显著的抗血管生成和抗肿瘤活性。文献报道中,Axitinib在多种肿瘤模型(胶质瘤、结直肠癌、卵巢癌、肾癌)中诱导细胞死亡,抑制肿瘤血管生成和肿瘤生长,并通过上调CTGF等机制参与耐药调控。未来研究可重点探索Axitinib与其他药物联合应用、耐药机制的深入解析,以及其在肿瘤微环境重塑中的潜在拓展,以提升临床治疗效果并克服耐药。
■ 4. Q&A
Q1: Axitinib的主要作用机制是什么?
A1: Axitinib是一种ATP竞争性酪氨酸激酶抑制剂,通过阻断VEGFR1/2/3和PDGFRβ的受体自磷酸化,抑制下游RAS–RAF–MEK–ERK、PI3K–AKT及PLCγ–PKC等血管生成信号通路。
Q2: 文献中哪些肿瘤模型验证了Axitinib的疗效?
A2: Axitinib在胶质瘤细胞系、结直肠癌HT-29异种移植瘤、上皮性卵巢癌模型(包括患者来源异种移植瘤)以及肾透明细胞癌模型中展现了显著疗效。
Q3: 体内研究中Axitinib对肿瘤微血管特征有何影响?
A3: 体内研究显示,Axitinib显著降低肿瘤组织中CD31阳性内皮细胞密度,导致血管密度减少,同时对α-SMA阳性的周血管细胞覆盖影响较轻,反映其对内皮细胞及血管稳定性的抑制作用。
■ 5. 参考文献
[1] Hu-Lowe DD, Zou HY, et al. Nonclinical antiangiogenesis and antitumor activities of axitinib (AG-013736), an oral, potent, and selective inhibitor of VEGF receptor tyrosine kinases 1, 2, 3. Clin Cancer Res. 2008;14(22):7272-7283.
[2] Ferrara N. VEGF and the quest for tumour angiogenesis factors. Nat Rev Cancer. 2002;2(10):795-803.
[3] Morelli M, Amantini C, Nabissi M, Cardinali C, Santoni M, Bernardini G, et al.. Axitinib induces senescence-associated cell death and necrosis in glioma cell lines: The proteasome inhibitor, bortezomib, potentiates axitinib-induced cytotoxicity in a p21(Waf/Cip1) dependent manner. Oncotarget. 2016;8(2):3380-3395.
[4] Huang M, Chen M, Qi M, Ye G, Pan J, Shi C, et al.. Perivascular cell‐derived extracellular vesicles stimulate colorectal cancer revascularization after withdrawal of antiangiogenic drugs. Journal of Extracellular Vesicles. 2021;10(7):.
[5] Paik E, Kim T, Cho Y, Ryu J, Choi J, Lee Y, et al.. Preclinical assessment of the VEGFR inhibitor axitinib as a therapeutic agent for epithelial ovarian cancer. Scientific Reports. 2020;10(1):.
[6] Teisseire M, Karaulic A, Parola J, Totobesola M, Borchiellini D, Pace-Loscos T, et al.. Connective tissue growth factor contributes to resistance to anti-angiogenic therapies in renal cancer. Theranostics. 2026;16(9):4489-4507.